




在非常早的时候,工业界曾经使用IC50值来判断CYP酶是强、中、弱抑制剂。但是随着人们认知的深入,该判断标准不再出现在指导原则中,主要原因如下:
IC50值本身与测试的条件相关,根据数据的绝对值进行分类不够科学。
需要结合化合物体内的暴露量来评估其抑制强弱。
需要结合该化合物的联用的受害药在体内PK变化及安全性角度评估。
在临床应用中患者经常会同时服用多种药物,这些药物间可能会产生药物相互作用(Drug-drug interaction,DDI,简称药物相互作用),有可能导致严重不良反应或改变治疗效果[1-2]。以药物对CYP酶产生抑制作用为例,这篇文章将详细阐述为什么不推荐采用体外CYP酶抑制的IC50值来直接鉴定化合物为强、中、弱抑制剂。
首先,由于IC50值本身与测试的条件有一定的相关性,因此不同实验室不同体系得到的数据绝对值没有比较的意义。
在药物对人肝微粒体细胞色素P450同工酶活性的抑制研究中,通过测定在一系列浓度的药物作用下人肝微粒体体系中各个同工酶探针底物的对应代谢产物的生成变化可以得到IC50值。在21世纪初期,科学家会根据化合物IC50值来对抑制程度分类,如IC50<1 μM为强抑制剂,1 μM<IC50<10 μM为中等抑制剂,IC50≥10 μM为弱抑制剂[3]。然而近二十年,关于抑制剂分类的方法在逐渐改变。IC50值取决于实验体系选择的底物、底物浓度、人肝微粒体浓度、反应时间和有机相浓度等多种因素,因此同一药物在不同的检测机构和同一检测机构的不同体系中测得的IC50值均可能存在差异[4]。以竞争性可逆抑制为例,两个化合物竞争性的结合到同一位点的IC50值就与底物及底物浓度高度相关,如图所示,酶亲合力高的底物A与酶亲合力低的底物B竞争性地结合到酶的活性位点即为竞争性抑制(图1)[5]。
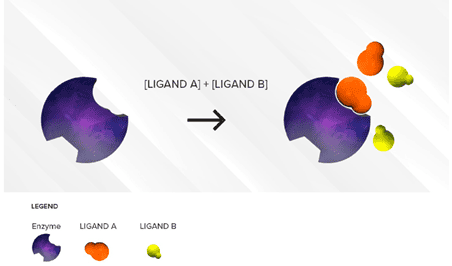
图1. 竞争性抑制的机理[5]
需要结合体内的暴露量和体外的抑制浓度综合判断其抑制强弱。
下面举例子来说明:(1)假设药物在体内游离浓度为30 μM(例如注射液等),而在体外的IC50为10 μM(按照早期分类标准这被判定为弱抑制剂),那么该药物也可能存在较强的临床DDI风险。(2)对于一些CNS,ADC药物,其在体内游离浓度为0.005 μM,而在体外的IC50却高达0.1 μM(按照早期分类标准这被判定为强抑制剂),那么该药物的临床DDI风险比较低。这些游离浓度来源可以参照PK/PD的特征,也可以使用临床前药效剂量下对应的稳态下游离浓度。因此,讨论药物的抑制风险时不能脱离药物剂量。评估DDI风险时可参考2020 FDA终稿指导原则中的基础模型、静态模型(AUCR)和动态模型(PBPK)(图2)[6],不同的预测模型对应不同DDI风险的判断标准[2]。
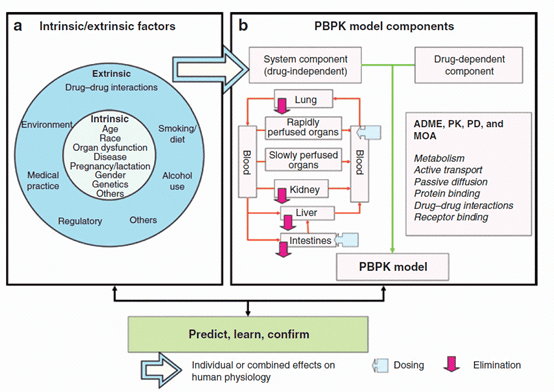
图2. 基于PBPK模型预测药物药代动力学性质[6]
需要考虑其体内联用的受害药的体内PK变化及安全性方面的影响。
在药物相互作用过程中,药物本身作为抑制剂或诱导剂被称为施害药,而作为前述施害药所作用的酶的底物的药物则被称为受害药。前两点主要从药物作为抑制剂(“施害药”)的角度考量,但在联合用药中,被抑制的药物(“受害药”)在机体内的动态变化也是DDI评估的重要方面。假如,在对应的浓度下,抑制剂可以抑制某个CYP亚型的50%的活性,但是其会导致受害药的AUC变化多少,是否会使得受害药体内浓度到达产生毒性的浓度等均受受害药的PK参数及安全窗的影响。内在及外在的因素均会对药物的有效性及安全性有一定的影响。
综合以上3点的阐述,我们不推荐使用体外CYP酶抑制的IC50值来直接判断化合物的抑制强度是强、中、弱。可以参考指导原则中,对于可逆性抑制的基础模型,应计算存在和不存在在研药物时指针底物的固有清除率的比值R1来进一步评判风险。
作者:刘欢、姜利芳、陈根富
编辑:钱卉娟、袁萌
设计:倪德伟、张莹莹
药明康德DMPK依托中国(上海、苏州、南京和南通)和美国(新泽西)的研发中心,提供从早期筛选、临床前开发、到临床研究阶段的综合型药代动力学服务,助力您快速推进药物研发流程。拥有上千人的研发团队,服务超1800家全球客户,具有超过十五年的新药申报经验,已成功支持超过2100个新药临床研究申请(IND)。
点击此处与我们的专家进行联系
参考
[1] NMPA指导原则:药物相互作用研究技术指导原则(试行),2021年1月
[2] FDA guidance for industry: In Vitro Drug Interaction Studies-Cytochrome P450 Enzyme- and Transporter-Mediated Drug Interactions, January 2020.
[3] Metabolism Profiling, and Cytochrome P450 Inhibition & Induction in Drug Discovery. Zhengyin Yan* and Gary W. Caldwell. Current Topics in Medicinal Chemistry 2001, 1, 403-425.
[4] Fowler S, Zhang H. In Vitro Evaluation of Reversible and Irreversible Cytochrome P450 Inhibition: Current Status on Methodologies and their Utility for Predicting Drug–Drug Interactions[J]. Aaps Journal, 2008, 10(2):410. DOI:10.1208/s12248-008-9042-7.
[5] Malavika Deodhar, Sweilem B Al Rihani, Meghan J. Arwood, et al. Mechanisms of CYP450 Inhibition: Understanding Drug-Drug Interactions Due to Mechanism-Based Inhibition in Clinical Practice. Pharmaceutics. 2020 Sep; 12(9): 846.
[6] P Zhao, L Zhang, JA Grillo, et al. Applications of Physiologically Based Pharmacokinetic (PBPK) Modeling and Simulation During Regulatory Review. Clinical pharmacology & Therapeutics. 2011 Feb; 89



加入订阅
获取药物代谢与药代动力学最新专业内容和信息

