




生物样品成分复杂,富含蛋白质、无机盐、磷脂及多肽等内源性物质,在采用液相色谱-串联质谱(LC-MS/MS)分析过程中,与分析物共流出的组分会干扰质谱响应,引发信号增强或抑制,该现象即为基质效应(matrix effect, ME)。基质效应的存在会直接影响检测方法的灵敏度、准确度与精密度,甚至可能干扰药代动力学的评价结果。本文在阐释基质效应产生机制与主要来源的基础上,系统梳理并归纳其评估手段与解决策略。
生物基质效应的产生原因
基质效应的产生机制
目前学界普遍认为,基质效应主要归因于质谱离子源离子化过程中,共流出的内源性或外源性物质与目标分析物之间的竞争电离。
以电喷雾离子源(ESI)和大气压化学电离源(APCI)为例,简要介绍分子的离子化过程。
电喷雾离子源
液相分离的液态样品先在毛细管喷针处经电场带电,随后液滴在离子源处受到辅助加热气(氮气)作用后快速蒸发,随着溶剂大量蒸发,带电液滴表面积聚大量带电电荷引发库伦爆炸,最终形成气相的带电分子离子并进入质谱[1](如图1以正离子模式为例)。
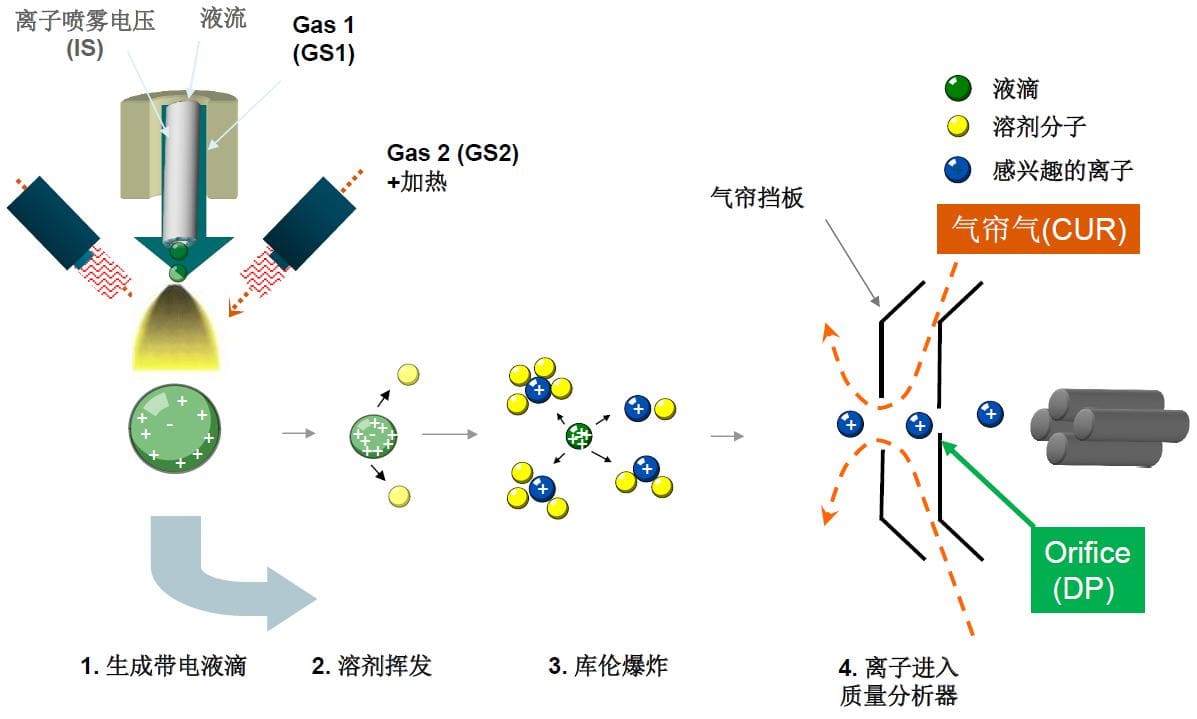
图1. 电喷雾离子化原理示意图[2]
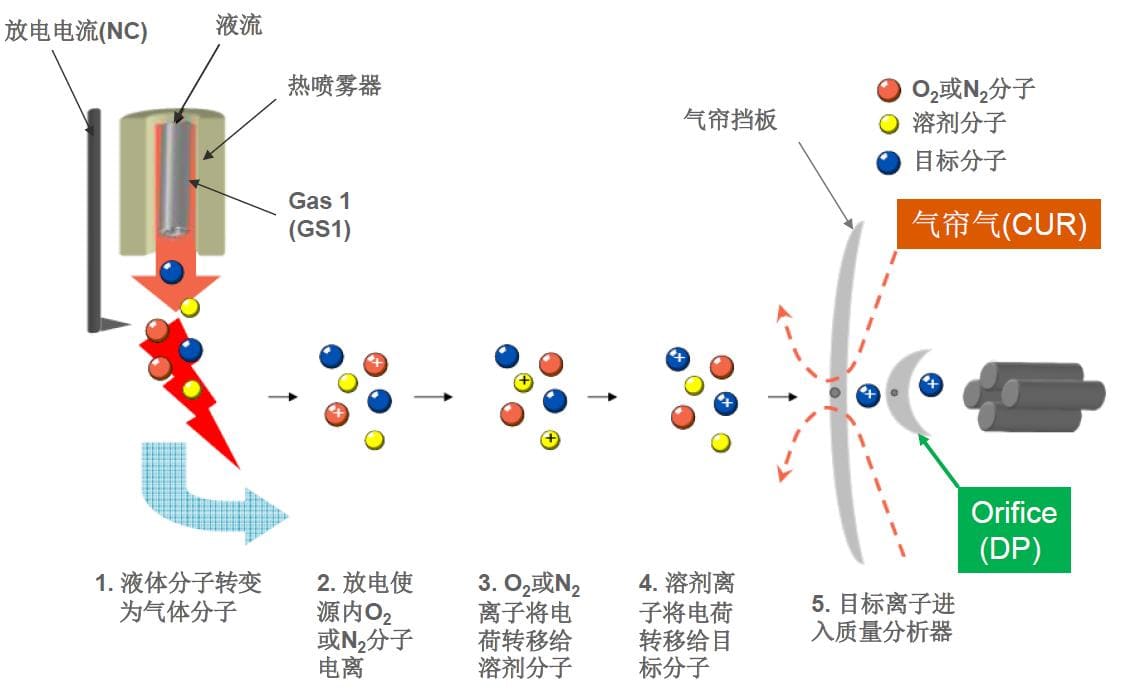
图2. 大气压化学电离示意图[2]
大气压化学电离源
液态样品首先被输送至加热管,在加热管内,溶剂受热挥发,随后在电晕放电针的高压作用下,溶剂分子发生电离,形成初级等离子体。该等离子体与经去溶剂化处理的样品分子发生气相离子-分子反应,最终生成待测物的带电分子离子[3](如图2以正离子模式为例)。
综上,ESI源的作用过程为“先带电后去溶剂”,APCI源则为“先去溶剂后带电”。目标分析物唯有形成带电分子离子,才能被四级杆质谱分离捕获并形成有效检测信号。根据离子化过程的原理,图3以ESI源为例总结了电离中基质效应的作用机制,主要包括以下六种:
电荷竞争机制:高浓度的基质组分(如疏水性脂类、表面活性剂吐温类、流动相添加剂、离子对试剂等)会限制待测物到达液滴表面并竞争电荷位点,抢占电离所需电荷,直接减少分析物带电效率,这也是最主要离子抑制的来源[4,5]。
液滴性质改变:部分基质组分会提升液滴的粘稠度和表面张力,阻碍溶剂蒸发过程以及库伦爆炸,导致到达气相的离子数量减少,引发信号抑制[6]。
分析物极性影响:基质效应亦可能取决于待测分析物的类别与极性。极性较高的分析物倾向于富集于液滴水相内部而非表面,导致表面张力降低,因而该类分析物更易引发显著的离子抑制现象[6]。
共沉淀:分析物和基质中非挥发组分共沉淀,被包裹在固态析出物中,无法随溶剂挥发进入气相[7]。
气相中质子竞争:进入气相后,待测物离子仍易受到同时进入气相的基质组分影响。中性基质组分可通过气相质子传递反应与带电待测物竞争电荷,碱度较高的气相分子可能会剥夺待测物的质子,中和其电荷,进而造成信号抑制[8]。
质谱传输受阻:大量基质组分带电离子在质谱入口富集,增大传输通道电阻,阻碍目标离子进入质谱检测器[9]。
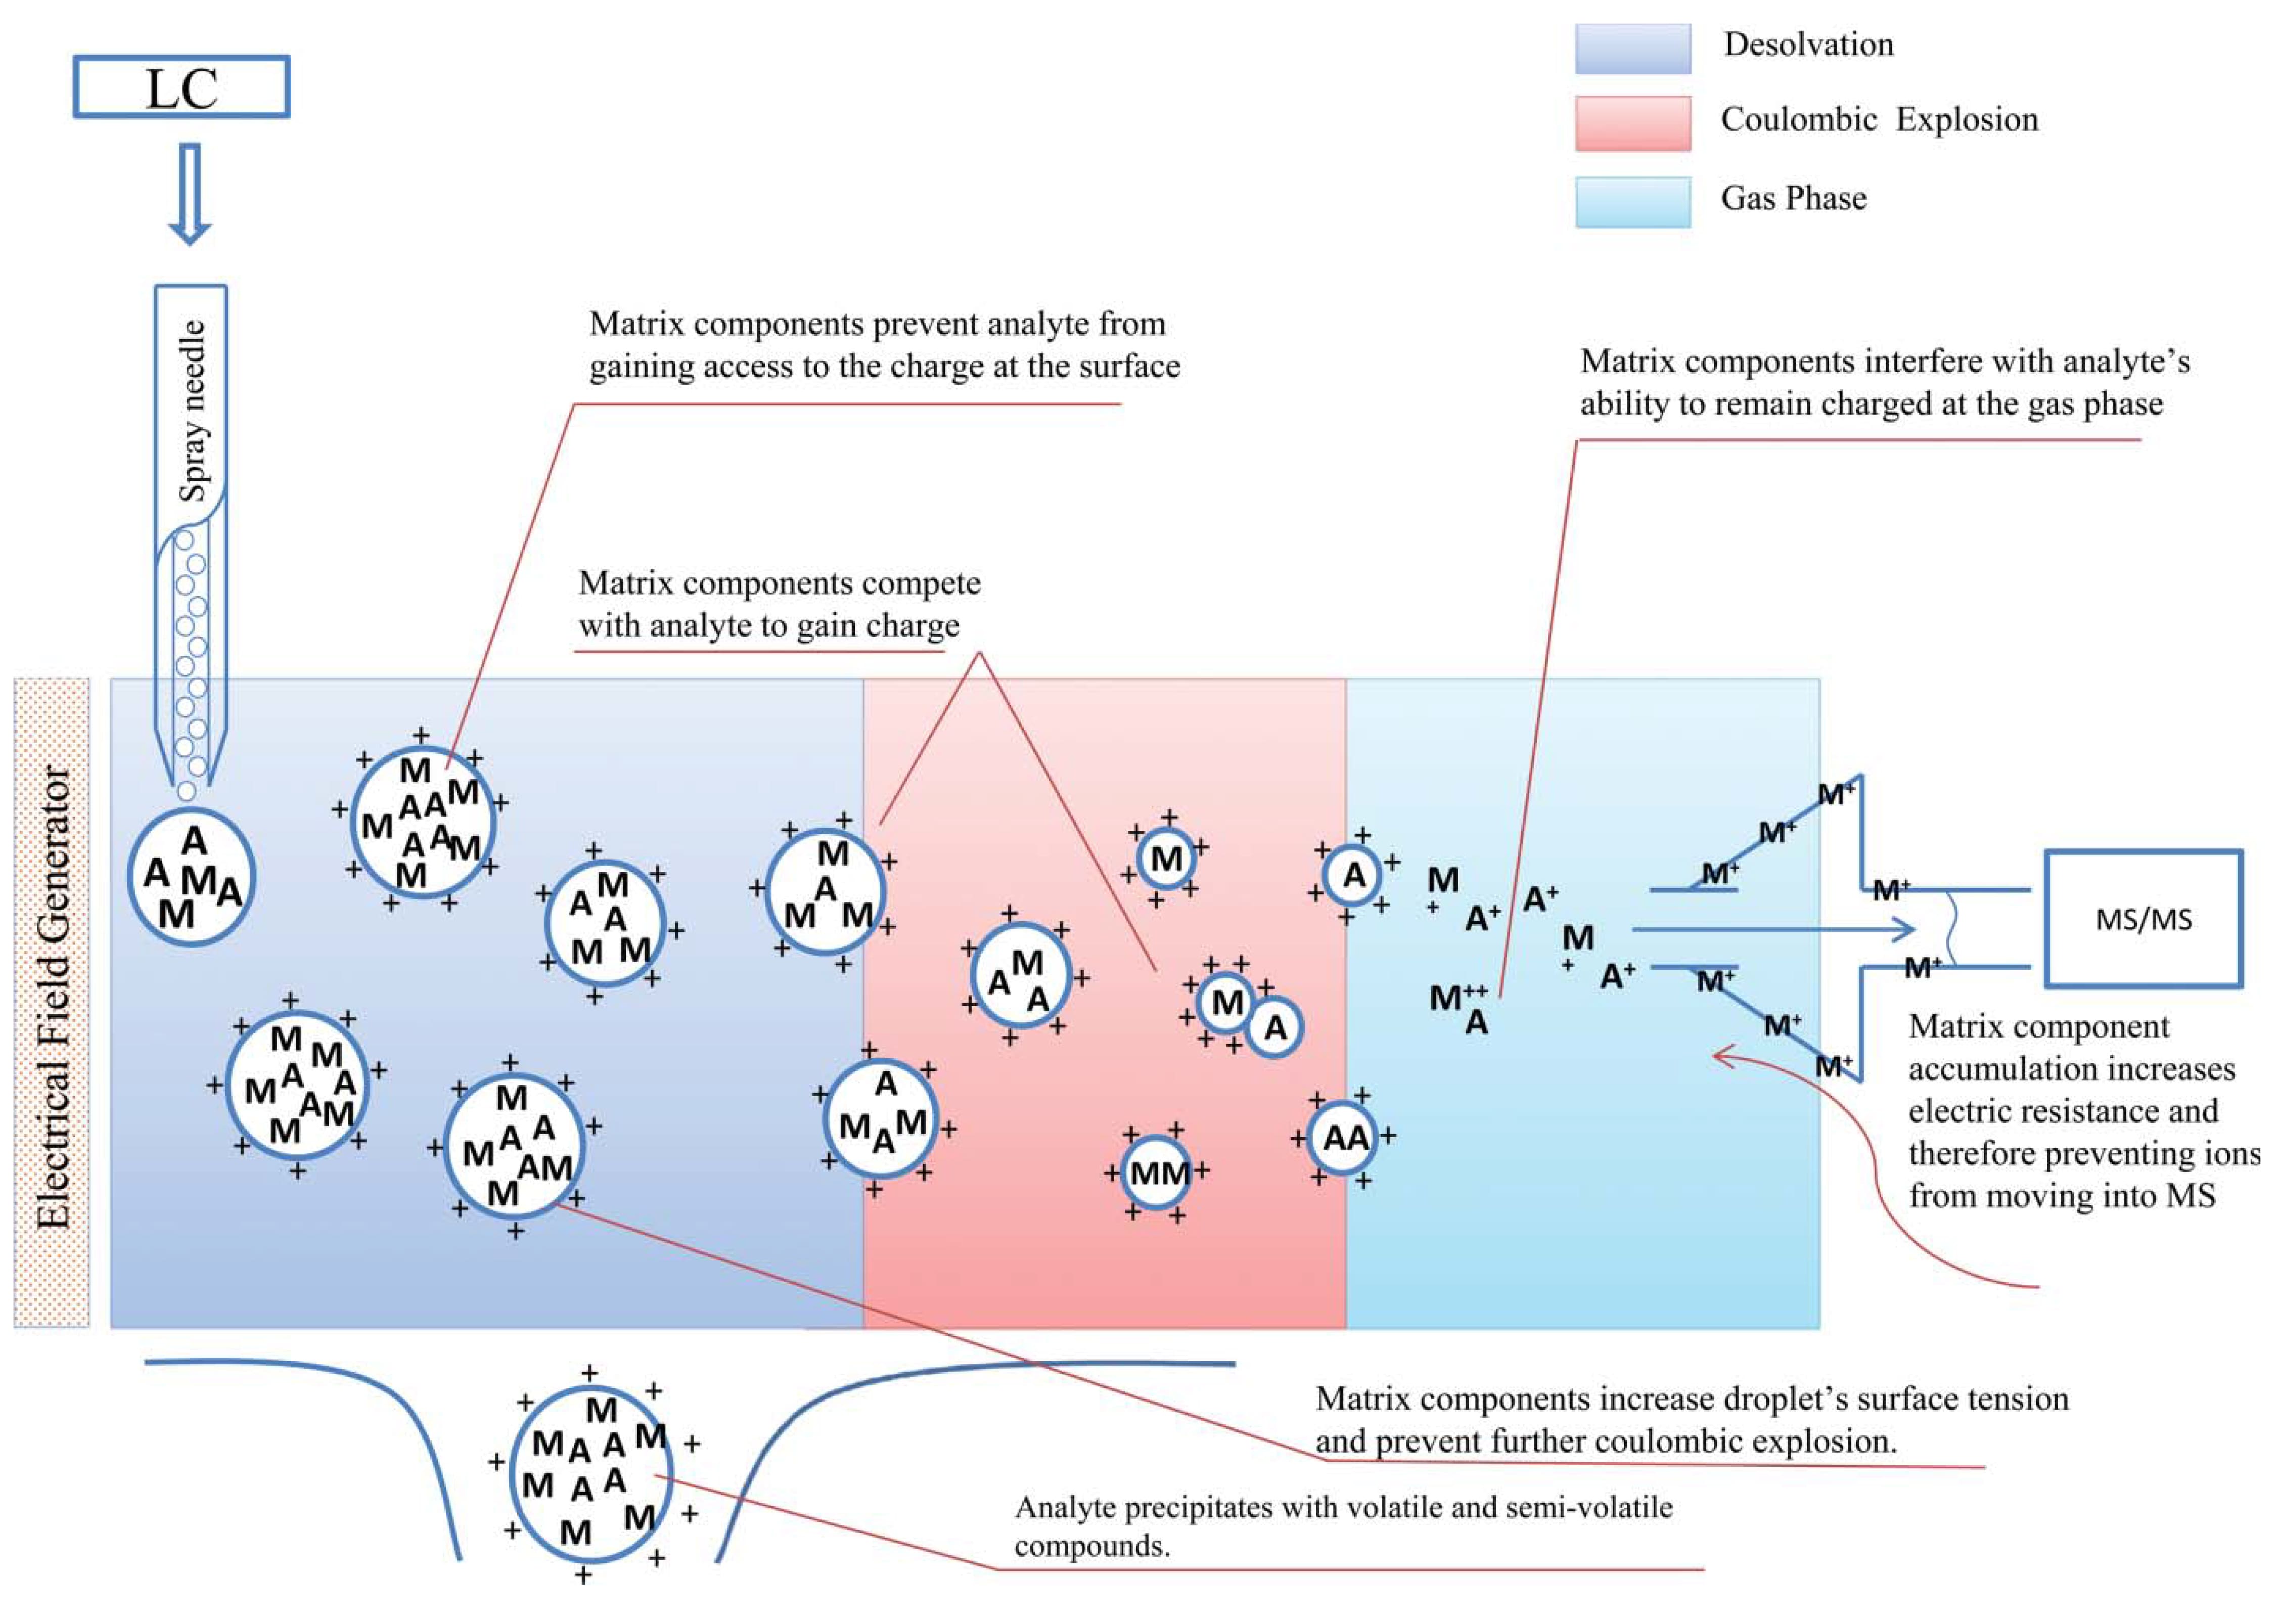
图3. ESI中基质效应的作用机制[9]
由于ESI和APCI的电离机制不同,基质成分在ESI中可在溶液相与气相两个阶段影响电离效率,而在APCI中仅在气相阶段产生影响。因此,ESI涉及更多易受基质效应干扰的步骤。鉴于生物基质含有大量非挥发性成分和高浓度电解质,ESI通常比APCI更易受基质效应的影响。然而,若基质中存在大量占据主导地位的可电离物质,并与分析物参与气相质子竞争,APCI的电离过程同样会受到显著影响[4,10]。
主要来源
引发基质效应的物质可分为内源性和外源性两大类。
内源性组分
源自生物样品本体,包含磷脂、胆汁酸盐、高浓度盐类、蛋白质、多肽与代谢产物等。其中磷脂备受关注,是引起基质效应的主要原因之一,蛋白沉淀方法难以将其彻底去除。因脂类长链疏水性强,此类分析物在反相条件下容易与疏水性分析物共流出,进而产生基质效应。若色谱洗脱强度不足,磷脂还会在色谱柱上蓄积,随着进样增多导致基质效应逐步加剧。相反,高极性盐类因难保留,通常在死时间内被洗脱。
外源性组分
并非样品固有,而是体外引入。其来源包括体内给药过程中的制剂组分、抗凝剂、样品采集和储存容器中的增塑剂以及提取过程引入的稳定剂与缓冲液等。干扰来源看似广泛,但仅当干扰物质被提取出来并在离子化过程中与目标分析物共洗脱时,才可能会对分析结果造成实质性影响。
在生物分析中,未知样品通常来源于给药后的样本,含有校准标样与质控样品未涉及的制剂组分。例如,在内部研究中,所使用的制剂含有β-环糊精与聚山梨酯20,在使用蛋白沉淀法(PPT)进行样品前处理时,未知样品的内标Verapamil峰面积与校正标样及质控样品的内标峰面积有显著差异(如图4所示)。这表明,即使整个分析方法符合所有预设的接受标准,但由于给药过程中引入的制剂组分仅存在于未知样品中,最终测得的浓度与实际浓度之间仍存在偏差。实验室常用的甲基纤维素、二甲基亚砜等制剂组分通常不易引发基质效应,但β-环糊精、吐温80和PEG400等聚氧乙烯类表面活性剂可能会对待测物产生不同程度的基质效应影响[4],需重点关注。
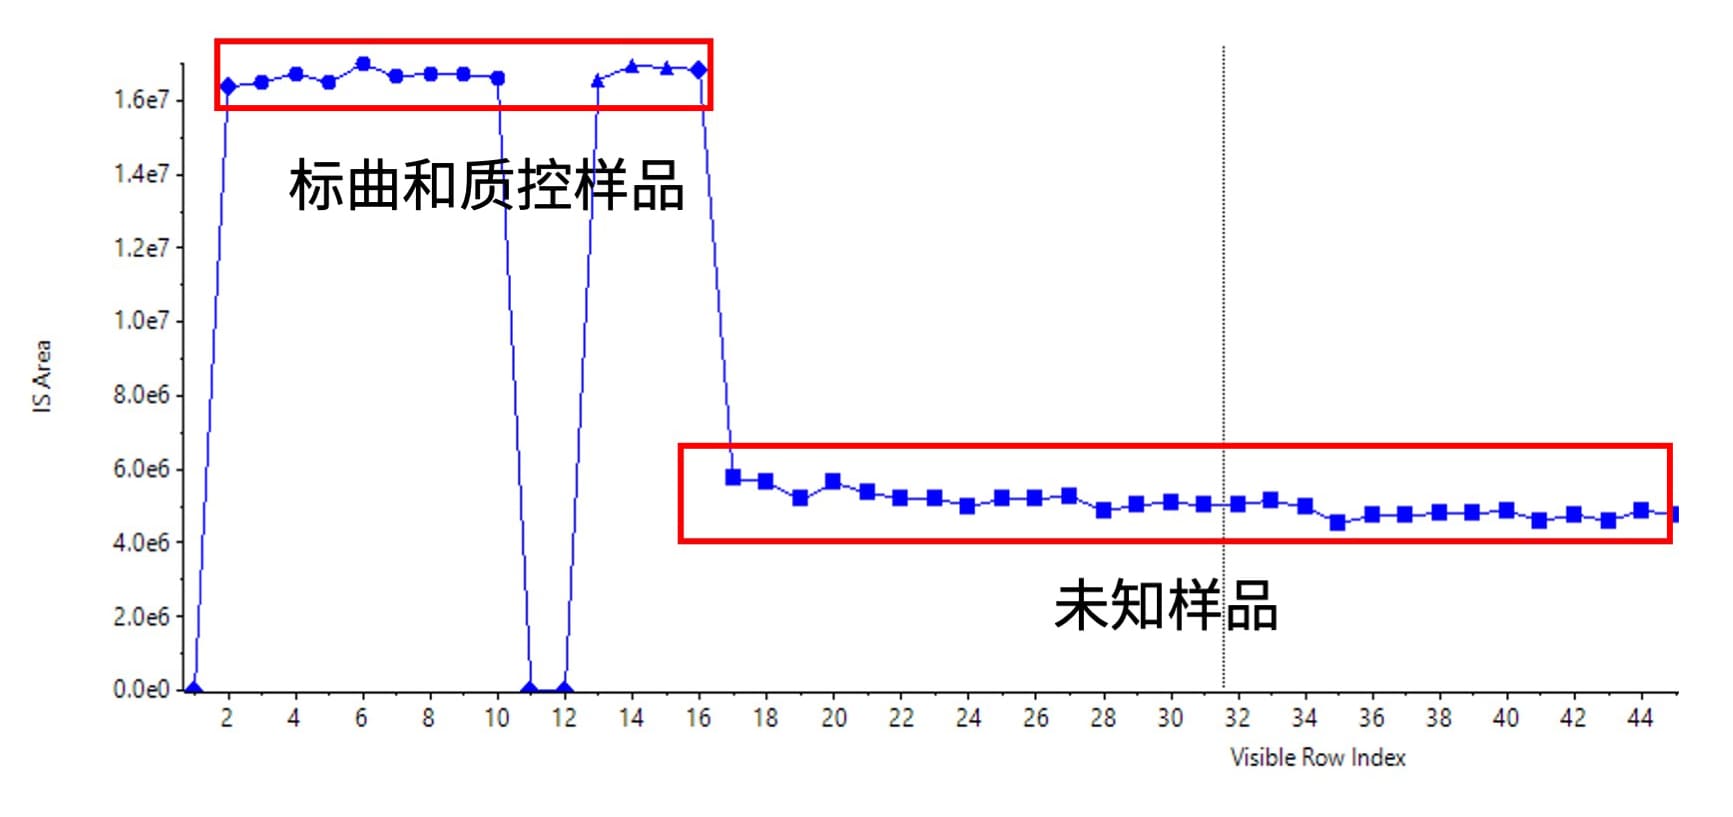
图4. 校正标样、质控样品及未知样品内标峰面积
液相色谱串联质谱中基质效应的评估方法
在生物分析中,一个分析批通常包含由空白基质制备的双空白、单空白、校正标样、质控样品和给药后的未知样品。未知样品浓度是以校正标样拟合的回归曲线来进行定量的,如果校正标样和未知样品的基质效应不同,就可能会对未知样品浓度结果产生影响。因此,相对基质效应的评估在工作场景中十分重要。
以该空白基质为参照,评估相对基质效应的常用评估手段通常包括以下五种:
柱后灌注法:利用T型三通和针泵向色谱柱恒定注入一定量的待测物溶液,随后分别进样空白基质提取液和含基质效应组分的基质提取物,对比两者的洗脱色谱图。色谱图中信号下降的区域表明基质组分抑制待测物信号,信号上升则代表离子增强。该方法适用于方法开发阶段对基质效应的定性分析以及鉴别受基质效应影响的特定区域。
特征离子通道监测:在方法开发阶段,通过添加特征离子通道(如磷脂 m/z 184→184 或184→125,聚氧乙烯类表面活性剂m/z 133→89)[11]以监测潜在基质组分。此举旨在确认待测物与干扰组分在色谱上是否实现有效分离,进而规避潜在基质效应。该方法适用于待测物与潜在基质效应组分的分离评估。
制剂组分标准加入法:生物样本因药物制剂的引入常常带来外源性溶媒,而制备校正标样的空白基质通常不含此类溶媒。标准加入法即比较采用空白基质和按给药体积计算加入相应比例溶媒的生物基质分别配置一定浓度的样本,通过对比两者的质谱响应信号来判断:若信号一致,说明无溶媒引起的基质效应;若超出预设接受范围,则需采取消除措施。该方法可精准定量评估制剂组分的影响。
真实样品稀释法:给药后实际获取的真实样品,其基质差异不仅限于溶媒,还包含待测物在体内代谢或降解产生的结构类似物,这些物质与待测物共流出也会带来基质效应。我们可以通过将实际样品用空白基质进行稀释,若稀释样品与真实样品之间的质谱信号呈现与稀释倍数相同的比例关系,说明真实样本与空白基质无显著的基质效应差异。相较于制剂组分标准加入法,该方法能更真实地反映样品与空白基质的整体偏差。
不同来源/批次基质的比较法:利用不同来源/批次的基质制备低、高浓度质控样品来进行基质间基质效应差异性评估。对于血浆样品,必要时需评估溶血和高脂带来的基质效应。通过对每个浓度水平测定值的平均值偏差(Bias%)与变异系数(%CV)是否在接受范围来判定是否存在基质差异。该方法可定量评估内源性基质组分的影响。
在识别与解决基质效应时,上述方法通常联合使用,研究者可根据实际需求进行选择。常用基质效应评估方法优劣势对比如表1所示。
表1. 常用基质效应评估方法对比
方法 | 作用 | 优点 | 缺点 |
柱后灌注法 | 定性 | 直观揭示离子增强/抑制的区域及程度 | 操作相对繁琐 |
特征离子通道的监测 | 明确判断潜在基质效应组分是否与待测物共流出 | 仅适用已知组分的情形 | |
制剂组分标准加入法 | 定量 | 直接评估制剂组分带来的影响 | 不同制剂的Cmax存在差异,添加量难以精确计算 |
真实样品稀释法 | 真实样品的评估高度准确 | 需要提前获得真实样本 | |
不同来源/批次基质的比较法 | 真实反映基质个体差异,规避方法适用性风险 | 难以评估真实样品与校正标样基质效应差异 |
降低与消除生物基质效应的应对策略
了解基质效应的机理与来源后,可知引发基质效应的物质必然存于最终提取的样品中,且在色谱系统内与目标待测物一同洗脱。基于此,可通过以下七项关键策略进行消除与优化(如图5所示)。
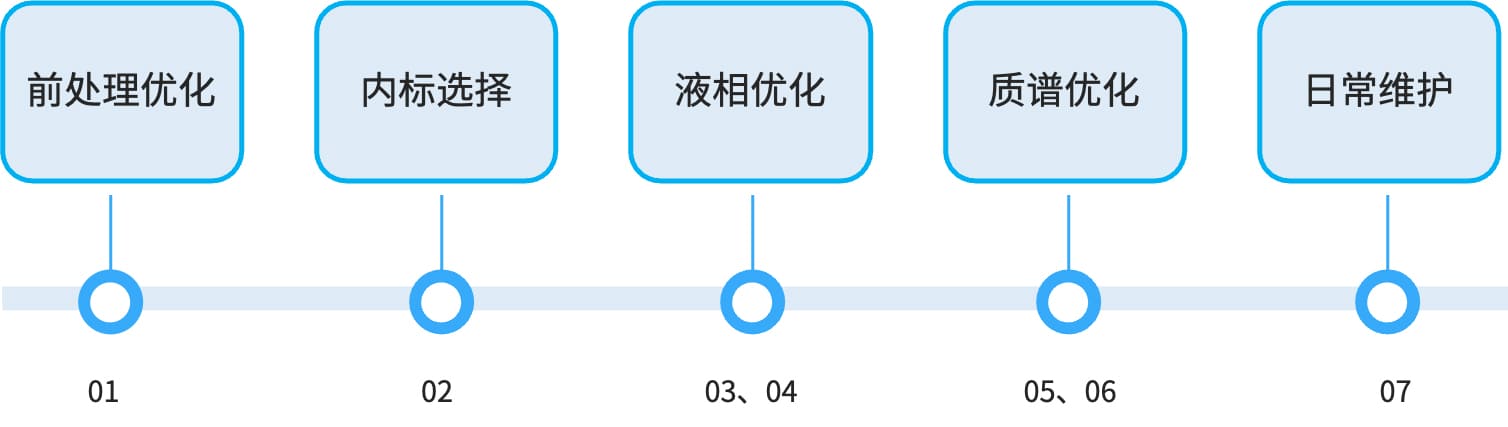
图5. 降低与消除生物基质效应的应对策略
前处理优化
常见前处理方法中,蛋白沉淀法因操作简单、适用范围广而普遍采用。但该方法净化能力有限,最终样品中可能仍含有磷脂等易引起基质效应的物质。有效的解决方法包括更换合适的提取剂、调节样品pH值,或在满足灵敏度的情况下增大沉淀比例、稀释上清组分以降低基质效应。若蛋白沉淀无法满足分离需求,则需引入液液萃取(LLE)或固相萃取(SPE)等净化程度更高的前处理方式。
案例一:通过调整提取的酸碱环境解决基质效应
如表2所示,六个不同来源的基质制备的LQC样品在使用乙腈提取时,分析物响应不同,准确度偏差显著。在前处理中添加适量氨水调节pH后,基质效应得以消除,准确度回归正常区间。
表2. 通过改变样品pH解决基质效应
优化前 | 加氨水优化后 | ||||
样品名称 | 分析物峰面积 | 准确度(%) | 样品名称 | 分析物峰面积 | 准确度(%) |
基质来源1-LQC | 2.39E+04 | 134% | 基质来源1-LQC | 1.20E+04 | 109% |
基质来源2-LQC | 2.19E+04 | 122% | 基质来源2-LQC | 1.22E+04 | 111% |
基质来源3-LQC | 1.94E+04 | 108% | 基质来源3-LQC | 1.15E+04 | 105% |
基质来源4-LQC | 1.39E+04 | 78% | 基质来源4-LQC | 1.03E+04 | 94% |
基质来源5-LQC | 1.42E+04 | 79% | 基质来源5-LQC | 1.13E+04 | 103% |
基质来源6-LQC | 1.54E+04 | 86% | 基质来源6-LQC | 1.07E+04 | 97% |
案例二:通过改变提取方式解决基质效应
疏水性较强的分析物在反相色谱分离过程中易与磷脂共出峰,进而产生明显基质效应。相较于蛋白沉淀法,LLE可在前处理环节有效去除大部分磷脂杂质,显著削弱基质干扰。如图6所示:蛋白沉淀样品中磷脂特征碎片离子的保留时间与格列本脲色谱峰高度重合,是造成离子抑制的主要诱因;更换为LLE后,进样组分中磷脂含量大幅下降,基质效应得到有效消除。
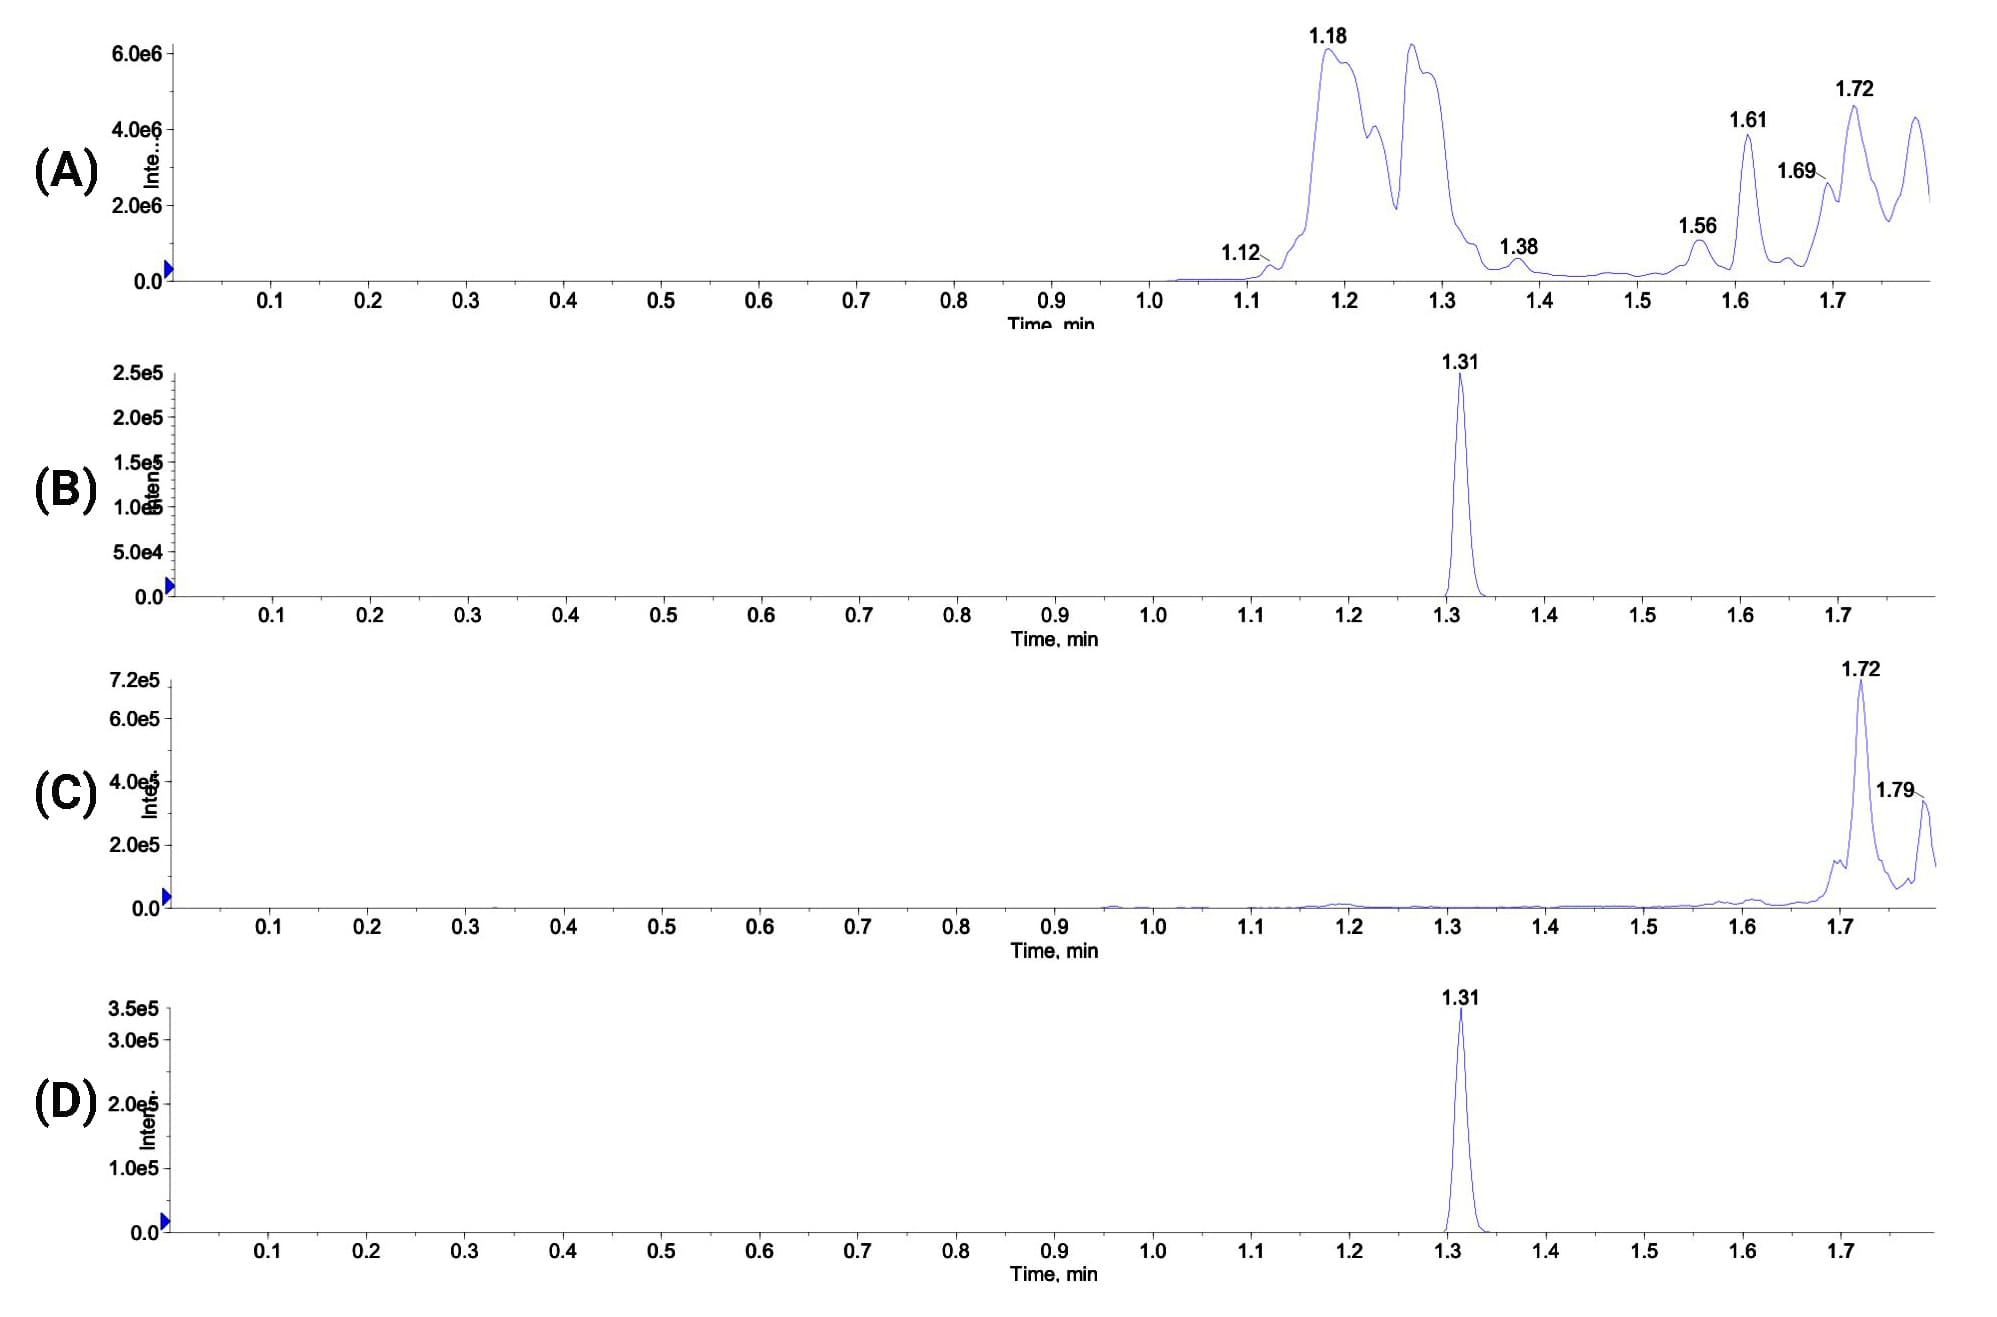
图6. A) PPT的磷脂色谱图;B) PPT的格列本脲色谱图;C) LLE的磷脂色谱图;D) LLE的格列本脲色谱图
内标选择
引入适配的内标(internal standard,IS)是校正基质效应的核心途径。若内标与待测物受抑制或增强的程度相同,尽管绝对峰面积发生波动,而两者比值将保持恒定,从而实现抵消基质效应。为降低基质效应,内标的物理化学性质、离子化效率及色谱保留时间需尽可能接近待测分析物,优先选择稳定同位素标记内标(SIL-IS)。
色谱分离的优化
基质效应的本质是与目标分析物共流出的物质导致的,若两者在色谱上实现分离,基质效应即可解决。应对策略包括:
调整色谱柱类型
根据分析物类型选择不同保留机制的键合相色谱柱(如C18、C4、Phenyl、PFP等),能够更有针对性地利用待测物与干扰物质在保留行为上的差异,实现有效分离。
调整流动相组分
酸碱调节:通过加入酸性或者碱性添加剂,改变待测物、干扰物质的离子状态以及与色谱柱的作用机制,从而改变待测物与干扰物的出峰时间,进而消除基质效应。
案例三
表3数据展示了分析普萘洛尔采用酸性流动相时,PEG引发的显著基质效应(Bias%较大),更换色谱柱类型与调整梯度均未能改善该问题。因酸性环境下PEG与普萘洛尔共流出,通过调整流动相pH至中性后,实现色谱分离,基质效应问题得以消除。
表3. 制剂组分的标准加入法评估基质效应(流动相酸性vs中性)
| 酸性流动相 | 中性流动相 | ||
样品名称 | 峰面积比值 | Bias% | 峰面积比值 | Bias% |
C4 | 2.63E-03 | -32.30% | 1.10E-02 | -8.2% |
含有PEG的C4 | 1.78E-03 |
| 1.01E-02 |
|
有机相的种类:有机溶剂(甲醇、乙腈、异丙醇等)的极性与洗脱能力,直接决定其对目标物和干扰物质的洗脱选择性,溶剂种类的筛选将显著影响两类组分的色谱分离效果。
调整色谱梯度
通过适当改变色谱梯度,可直接影响目标物与干扰物的分离,从而改善分离效果。
选用二维色谱
将分离机理不同且相互独立的两根色谱柱串联,有助于实现目标物与干扰物的有效分离。
减少进样体积
在满足质谱灵敏度要求的条件下,可通过缩减进样量或样品预稀释,减少进入离子源的基质带入量,进而在一定程度上削弱基质效应干扰。
更换离子源(ESI转APCI)
相对于ESI离子源,APCI受基质效应的影响较小。待测物热稳定性良好时,从ESI转换为APCI可有效改善基质效应。
转化离子化模式(正负离子切换)
常规仪器的负离子模式背景噪音要低于正离子模式。许多引起基质效应的物质在负离子模式下无响应,不会与待测物竞争电荷。
仪器定期维护
由于基质中的干扰杂质易在色谱管路、色谱柱及质谱离子源内逐步积累,因此定期对液相系统与质谱离子源进行保养,是控制基质效应的常规措施。
结语
基质效应可能显著影响生物分析方法的准确度、精密度与耐用性,进而损害分析数据的完整性与科学性。因此本研究遵循预防优先、校正为辅的管控思路:在方法开发初期嵌入基质效应考察试验,在方法验证及日常样品检测中持续跟踪基质效应,按需优化试验条件,保障分析数据精准可靠。
药明康德DMPK持续优化多类分子的生物分析技术平台,现已搭建覆盖分析物筛选至临床前IND申报的一体化体内生物样本分析能力,依托严谨的质控体系保障数据合规准确,全方位助力客户新药研发。
作者:解锦、安培云、卢金莲、邢丽丽
编辑:富罗娜·克里木
设计:张莹莹
药明康德DMPK依托中国(上海、苏州、南京和南通)和美国(新泽西)的研发中心,提供从早期筛选、临床前开发、到临床研究阶段的综合型药代动力学服务,助力您快速推进药物研发流程。拥有上千人的研发团队,服务超1700家全球客户,具有超过十五年的新药申报经验,已成功支持超过2100个新药临床研究申请(IND)。
点击此处与我们的专家进行联系
参考
[1] KEBARLE P, VERKERK U H. Electrospray: From ions in solution to ions in the gas phase, what we know now[J]. Mass Spectrometry Reviews, 2009, 28(6): 898-917.
[2] AB SCIEX. Turbo V离子源培训手册[Z]. 原厂培训资料.
[3] GATES P J. Atmospheric pressure chemical ionisation mass spectrometry for the routine analysis of low molecular weight analytes[J]. European Journal of Mass Spectrometry, 2021, 27(1): 13-28.
[4] XU X, MEI H, WANG S, et al. A study of common discovery dosing formulation components and their potential for causing time-dependent matrix effects in high-performance liquid chromatography tandem mass spectrometry assays[J]. Rapid Communications in Mass Spectrometry, 2005, 19(18): 2643-2650.
[5] CONSTANTOPOULOS T L, JACKSON G S, ENKE C G. Challenges in achieving a fundamental model for ESI[J]. Analytica Chimica Acta, 2000, 406(1): 37-52.
[6] BONFIGLIO R, KING R C, OLAH T V, et al. The effects of sample preparation methods on the variability of the electrospray ionization response for model drug compounds[J]. Rapid Communications in Mass Spectrometry, 1999, 13(12): 1175-1185.
[7] KING R, BONFIGLIO R, FERNANDEZ-METZLER C, et al. Mechanistic investigation of ionization suppression in electrospray ionization[J]. Journal of the American Society for Mass Spectrometry, 2000, 11(11): 942-950.
[8] AMAD M H, CECH N B, JACKSON G S, et al. Importance of gas-phase proton affinities in determining the electrospray ionization response for analytes and solvents[J]. Journal of Mass Spectrometry, 2000, 35(7): 784-789.
[9] PANUWET P, HUNTER R E, D’SOUZA P E, et al. Biological matrix effects in quantitative tandem mass spectrometry-based analytical methods: Advancing biomonitoring[J]. Critical Reviews in Analytical Chemistry, 2016, 46(2): 93-105.
[10] TONG X S, WANG J, ZHENG S, et al. Effect of signal interference from dosing excipients on pharmacokinetic screening of drug candidates by liquid chromatography/mass spectrometry[J]. Analytical Chemistry, 2002, 74(24): 6305-6313.
[11] CHANG M, LI Y, ANGELES R, et al. Development of methods to monitor ionization modification from dosing vehicles and phospholipids in study samples[J]. Bioanalysis, 2011, 3(15): 1719-1739.


加入订阅
获取药物代谢与药代动力学最新专业内容和信息

